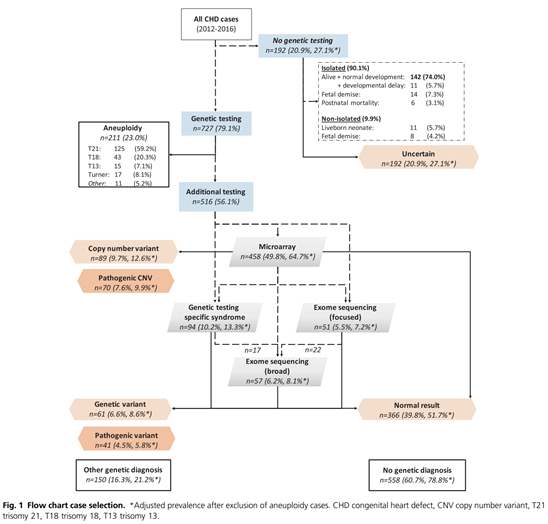
先天性心臟缺陷(CHDs)是最常見的先天性出生缺陷,患病率為5-8/1,000個活產兒。大約三分之一的病例涉及嚴重的CHDs。盡管在過去幾十年中,CHD患兒的生存率有了顯著提高,但其發病率依舊相當高(與疾病相關),預期壽命也仍然是降低的。眾所周知,非整倍體(染色體數目異常),如13、18、21三體和Turner綜合征均與CHDs有關。亞顯微缺失或重復(通常被稱為拷貝數變異(CNVs)),在約10%-15% 的CHD兒童中有報道。由于這些CNVs對CHD兒童的發育、生活質量和預期壽命有重大影響,因此在大多數發達國家,染色體微陣列分析(CMA)是胎兒護理的標準。然而,在CHD病例中,出生后或兒童期才診斷出遺傳綜合征的情況并不少見,因為某些序列變異是CMA無法檢測到的。雖然CHDs已被描述為許多遺傳綜合征的一部分,但只有少數隊列研究報告了診斷為CHD的胎兒的遺傳診斷(染色體異常或序列變異)。之前一些在胎兒隊列中進行的研究已經過時了,因為它們主要集中在非整倍體異常。這限制了產前咨詢,因為目前可用的數據大多基于出生后的研究。出生后隊列中的遺傳診斷率預計是偏低的,因為終止妊娠(TOP)、胎死宮內或新生兒早期死亡的病例往往不包括在這些隊列中。另一點更為重要的是,由于胎兒的臨床表型會不斷演變,大多需要出生后進行測序,這使得在妊娠中期評估遺傳綜合征的產前患病率變得困難。在產前,對可能被認為是CHD遺傳原因或次要發現的遺傳變異比率的了解,可以改善嚴重CHD病例的產前咨詢。這些基因診斷的準確數據將有助于專業人員決定是否使用目前可用的其他檢測,如外顯子組測序(ES)或特定遺傳綜合征的基因檢測。本研究旨在通過評估產前和產后基因檢測的結果,對患有嚴重CHDs的胎兒中染色體異常和序列變異的比例進行保守估計,特別是在排除非整倍體之后。ES在CHDs胎兒中的潛在診斷率,以及一些可能增加遺傳診斷機會的因素,也將進行評估。從PRECOR注冊表中提取了2012年1月至2016年12月期間診斷為嚴重CHD患者,共919例。父母選擇侵入性產前檢測的有542例(59.0%),而出生后進行基因檢測的有185例(20.1%)。所有這些病例都進行了非整倍體檢測。919例中有192例(20.9%)未在產前或產后進行基因檢測。在這些病例中,父母要么拒絕基因檢測,要么沒有提示基因檢測,由于缺乏畸形特征,CHD不被認為與遺傳綜合征有關。經過遺傳學家的臨床評估,大多數病例(173/192,90.1%)出生后沒有遺傳綜合征的跡象,而9.9%(19/192)的病例確實有心外畸形(ECMs)(圖1)。

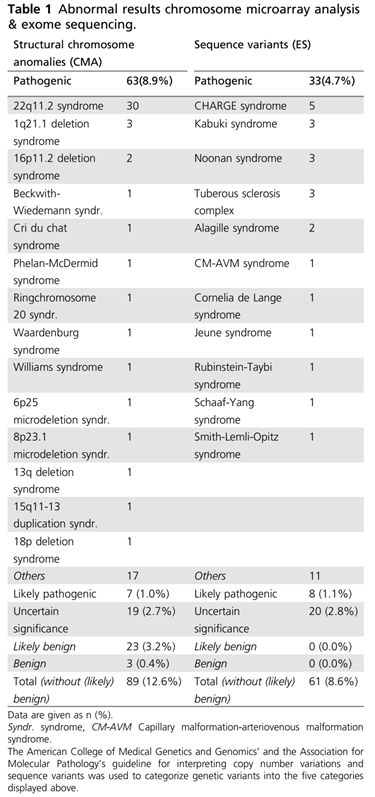
在919例CHD患者中,有211例(23.0%)為非整倍體異常。由于我們關注的主要是染色體結構異常和序列變異的比例,而不是非整倍體異常。因此,只有708個病例被納入到進一步的分析中。這些病例中的基因檢測涉及CMA的占64.7%(458/708),特定綜合征的基因檢測占13.3%(94/708),目標區域外顯子組測序分析占7.2%(51/708)或全外顯子組測序分析占8.1%(57/708)。這些病例的基線特征作為補充材料附在表S1中。通過將妊娠期報告的所有遺傳變異(包括“意義未明的”)與出生后檢測到的遺傳變異進行整合,確定該隊列中患有CHD的胎兒中有染色體異常和序列變異的比例。將該隊列中檢測到的所有遺傳變異總結概括在表1中。
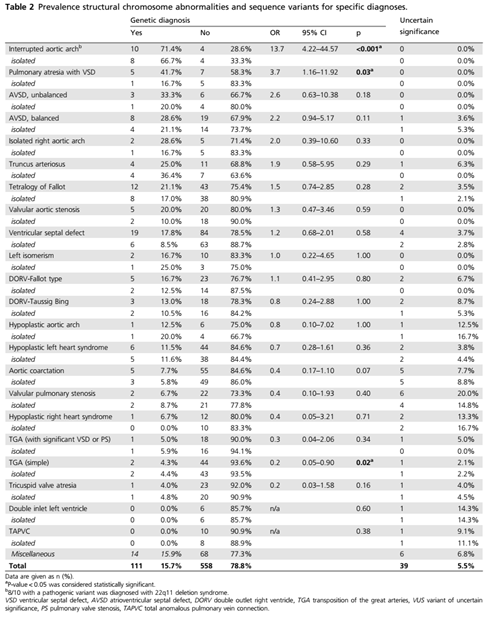
在708例無非整倍體異常的重度CHD患者中,有111例(15.6%)得到了基因診斷。其中70例(9.9%)通過CMA診斷為拷貝數變異(CNVs),這70例CNVs異常胎兒中, 63例為致病性CNVs,7例為可能致病性CNVs。在2.7%(19/708)的病例中發現意義未明的CNVs。22q11.2缺失綜合征是最常見的微缺失綜合征,占比為4.2%(30/708),占所有(可能)致病性CNVs的42.9%(30/70)。在41例(41/708,5.8%)患有CHD的胎兒中,通過額外的檢測發現了潛在的可能導至CHD的序列變異。其中33例為致病性變異,8例為可能致病性變異。在2.8%(20/708)的病例中發現了意義未明的序列變異。常見的遺傳綜合征包括CHARGE綜合征(5/41,12.2%)、Kabuki綜合征(3/41,7.3%)和Noonan綜合征(3/41,7.3%)。在65.9%(27/41)的(可能的)致病性序列變異中,基于臨床指征進行了特定綜合征(例如Kabuki綜合征或Noonan綜合征)的基因檢測。在大多數病例中(16/27,59.3%),這些變異是在出生后確診的。其余34.1%(14/41)的(可能的)致病序列變異是通過靶基因外顯子組測序分析或全外顯子組分析檢測到的。為了比較靶基因panel分析與全外顯子組分析這兩種ES數據分析策略的優勢和局限性,我們分析了與所有報道的序列變異(包括“意義未明的”)相關的診斷率。在所有檢測到的序列變異中,有24.6%(15/61)的變異為與CHDs無關基因的(可能的)致病性變異。因此,如果僅使用靶向CHD基因組分析ES數據,則一些顯著的變異,例如引起毛細血管畸形-動靜脈畸形綜合征的RASA1序列變異或導至結節性硬化的TSC1基因中的變異(產前未懷疑)將不能被檢測到。而全外顯子組分析的缺點是增加了對“意義未明的”的變異的鑒定,這類變異占所有鑒定的序列變異的19.7%(12/61)。85% (94/111)的染色體結構異常和序列變異被認為是心臟缺陷發生的確切原因,這意味著在13%(94/708)的整倍體CHD病例中,發現了心臟缺陷的遺傳原因。在接受基因檢測的患者中,這一比例為18%(94/516)。次要發現包括遺傳變異導至的嚴重血友病、腓骨肌萎縮癥和精神運動發育遲緩。在隨后的分析中,被分類為致病或可能致病的染色體結構異常和序列變異均被認為是致病性診斷,因此一并報道。其余無基因檢測結果的病例被視為檢測結果正常,而具有意義未明的變異的病例被單獨報告。最常見的伴有遺傳診斷的心臟缺陷包括主動脈弓斷離(IAoA)、肺動脈閉鎖伴室間隔缺損(PA-VSD)、(非)平衡性房室間隔缺損(AVSD)、動脈干和法洛四聯癥。而在室間隔完整的大動脈轉位(單純性TGA)、三尖瓣閉鎖、左心室雙入口或完全型肺靜脈異位連接的胎兒中,遺傳診斷率很低。在兩個單純性TGA病例中得到的遺傳診斷都是不能解釋心臟缺陷的次要發現。其中一例診斷為A型血友病,母親是個攜帶者;而另一例為16q11.2缺失,是新發變異,與心臟缺陷相關性不大。對于每個常見的CHD和單獨的病例,遺傳診斷率如表2所示。
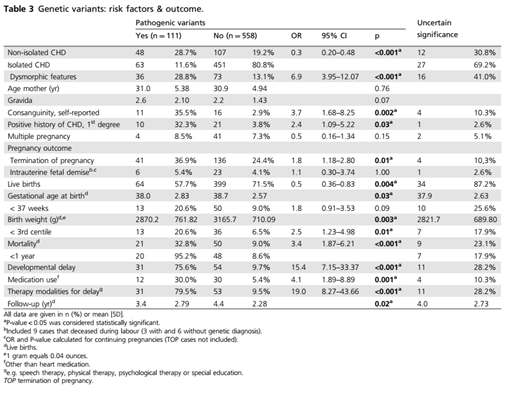
產前孤立性CHD病例的基因診斷率(11.6%,63/541)明顯低于非孤立病例(28.7%,48/167)(p<0.001)。自述的血緣關系(35.5%vs 2.9%,p=0.002)和父母有冠心病病史(32.3%vs 3.8%,p=0.03)也與遺傳診斷顯著相關。其他相關變量,如母親年齡、妊娠、肥胖或多胎妊娠與基因診斷無顯著相關性(表3)。
基因診斷對所有納入病例妊娠結局的影響如表3所示。比較了有和沒有基因診斷的病例的產后結果。首先,與沒有獲得基因診斷的父母相比,當胎兒心臟缺陷伴有基因診斷時,父母選擇TOP的比例明顯更高(36.9% vs24.4%;p=0.01)。檢測到“意義未明的”的變異并不會導至TOPs的增加,因為得到意義未明變異檢測結果的父母選擇終止妊娠的比例甚至比那些基因檢測結果正常的父母還更低(10.3%vs 24.4%;p =0.04)。這表明,與檢測到“意義未明的”變異的結果相比,特異性診斷結果更能影響父母對TOP的決定。在有基因診斷的CHD病例中,出生體重<第三個百分點的病例比例較高(20.6% vs 6.5%;p =0.01)。有基因診斷的病例其出生后死亡率也增加(32.8% vs 9.0%,p < 0.001)。與沒有遺傳診斷的兒童(9.7%)相比,有遺傳診斷的兒童(75.6%)更容易出現發育遲緩的體征(p < 0.001)。有基因診斷的病例往往不是因為心臟缺陷本身,而是因為其他原因需要藥物治療以及(醫療)支持(30.0% vs 5.4%,p =0.001),如語言治療、物理治療或特殊教育(79.5% vs 9.5%,p < 0.001)。在所有CHD胎兒中,(可能的)致病性CNVs的最低比例為7.6%(70/919)。對于不能用標準微陣列檢測的序列變異,(可能的)致病性變異的比例估計為所有CHD胎兒的4.5%(41/919)(圖1)。在所有CHD病例中,33% (305/919)找到了CHD的遺傳原因,對于接受基因檢測的患者,這一比例為42% (305/708)(補充材料,圖S1)。本研究表明,即便在CMA陰性且接受靶基因檢測情況下,仍有36.6%(15/41)的(可能的)致病變異將被遺漏。這種方法在產前環境中不太可取,由于胎兒的基本臨床癥狀可能無法檢測到,這可能導至對“錯誤的”基因panel進行分析。對全外顯子組測序數據進行分析可以檢測到整個外顯子組的變化,但以周轉時間或成本為代價。與CHDs無關的基因中的序列變異也可能增加額外發病率的風險。這可能對產前咨詢很重要,因為它可以顯著影響預后和新生兒管理。全外顯子組范圍的序列數據分析對于鑒定新的致病基因和改善目前可用的CHDs基因panels也非常必要。結果表明,在所有檢測到的序列變異中,意義未明的變異占19.7%(12/61),這可能會使產前咨詢和父母的決策復雜化。然而,我們相信,對CHDs胎兒的外顯子組測序數據進行全外顯子組分析的優勢可能超過其造成的困難,特別是在合并其他結構畸形的情況下。這項研究的一個局限性是本隊列中有20.9%的病例沒有進行基因檢測。然而,這些病例大多數是出生后沒有畸形特征、發育正常的孤立病例。由于旅行距離相對較短,出生后進行基因檢測的門檻非常低,所有兒童都在我們的中心進行了隨訪。因此,我們選擇不排除病例,以避免重大的選擇偏差,因為這可能導至對患病率的過高估計。。總之,本隊列研究表明,在排除非整倍體異常后,在相當大比例的嚴重CHDs病例中可以發現染色體結構異常和序列變異。如果只進行CMA,則可能導至5.8%的患有CHD的整倍體胎兒得不到基因診斷。因此,對于胎兒CHDs,特別是伴有其他結構畸形,應考慮ES,因為基因診斷會顯著影響新生兒結局。未來的研究需要為所有患有CHD的胎兒提供ES,以獲得更可靠的估計。