
RNA-seq最初用于分析多聚腺苷酸化的轉錄本,使用的方法源于早期的表達序列標簽(expressed-sequence tag)和芯片研究。然而,下一代測序的使用指出了這些方法的局限性,而這些局限性在芯片數據中并不明顯。因此,在RNA-seq首次報道后不久,就有研究報道了文庫制備方法的一些重大進展。例如,在cDNA合成之前,對RNA進行片段化可以產生3?:5?偏倚,鏈特異性文庫制備方法能夠更好的區分正義鏈與反義鏈,這些改進都能夠對轉錄本豐度進行更準確的估計。RNA片段化和鏈特異性文的制備很快就成了RNA-seq文庫制備試劑盒中的標準方法。這里我們簡要描述了其它RNA-seq方法的改良,使用這些改進方法的可以讓研究者們根據他們的生物學問題以及特定樣本進行選擇。這些改進的方法包括在選擇RNA進行測序時,取代dligo-dT富集的替代方法,或者是那些專門選擇轉錄本的3?或5?末端的方法,或者是使用UMIs進行區分技術重復和生物重復的方法,以及針對RNA易降解特性改良的文庫制備方法。這些方法的組合可以使研究者們闡明由可變poly(A)(alternative poly(A),APA),或替代啟動子(alternative promoter)使用和可變剪接(alternative splicing)生成的復雜轉錄本。
大多數發表的RNA-seq數據都是基于oligo-dT富集的mRNA方法,這種方法會選擇包含poly(A)尾的轉錄本,并將集中測序測序那些在轉錄組的蛋白質編碼區上。不過這種方法除了產生3?偏倚外,RNA中還有許多非編碼RNA,例如miRNA和增強子RNA,這些RNA不含有poly(A),因此不能使用這種方法進行研究。如果不進行poly(A)富集也無法達到目的,因為這會導至高達95%的讀長來源于rRNA。因此,研究者們可以選擇使用oligo-dT用于mRNA-seq,或者是剔除rRNA后進行WTA。短的非編碼RNAs無法被oligo-dT方法捕獲,使用WTA也很難對其進行研究,因此在研究非編碼短RNA時需要特定的小RNA方法,這些方法主要是通過順序RNA連接(sequential RNA ligation)實現的(通常小RNA建庫試劑盒中就有相應的說明)。
WTA生成的RNA-seq數據來源于編碼和一些非編碼RNA。RNA的部分降解也能使用這種方法進行測序,RNA的降解會導至一些poly(A)從轉錄的末端分離。rRNA的去除有兩種方法,一種是將rRNAs從其它RNA中剔除掉(所謂的pull-out法),另一種就是使用RNAse H酶來對rRNA進行降解。這兩種方法都是使用序列特異性和物種特異性寡核苷酸探索來實現的,這些探針能與細胞質rRNA(5S rRNA,5.8S rRNA,18S rRNA和28S rRNA)和線粒體rRNA(12S rRNA和16S rRNA)互補。為了簡化人類,大鼠,小鼠或細菌(16S和23S rRNA)樣本的處理,通常將預先混合的寡核苷酸添加到RNA中,然后讓它們與rRNA進行雜交,以便進行下一步的清除。其它高豐度的轉錄本,例如珠蛋白(globin)或線粒體RNA也可以按照類似的方法去除。pull-out方法結合了生物素化的探針和鏈霉素包裹的磁珠,它們可以用于除去寡聚的rRNA復合物,留下剩余的RNA用于建庫例如Ribo-Zero(Illumina,USA)和RiboMinus(Thermo Fisher,USA)。RNase H酶降解法可以降低那些生成的loigo-DNA:RNA復合物,例如,NEBNext RNA depletion(NEB,USA)和RiboErase(Kapa Biossystems,USA)。最近對這些方法的比較說明,在高質量的RNA中,這兩種方法都可以將rRNA降低至后續RNA-seq讀長的20%以下。但是,作者說明了,RNase H方法比pull-out法的穩定性要強,并且比較不同試劑盒時,最后得到的DGE長度的偏倚比較明顯。作者還描述了另外一種類似于RNase H的方法,這種方法表現不錯,并且以前沒有報道過。ZapR方法是Takara Bio的一項專有技術,它使用一種酶來降解RNA-seq文中的rRNA片段。rRNA剔除方法的一個局限是,相比對oligo-dT RNA測序方法,rRNA剔除方法需要更高的測序深度,主要是因為里面還會存有一定的rRNA。
Oligo-dT和rRNA剔除法都可以用于后續實驗的DGE分析,研究者們可能會默認使用以前在他們的實驗室中使用的方法或最容易使用的方法。然而,對于這些方法的使用應該考慮一些因素,尤其是那些易降解的樣本,另外,WTA方法會檢測到更多的轉錄本,但是其實驗成本要高于oligo-dT方法。
標準的短讀長Illumina方法需要對每個樣本生成1000萬到3000萬條(10M到30M條)讀長用于高質量的DGE分析。對于那些專注于基因水平表達,并從事大型或高度重復實驗的研究者們,或資源受限的研究者來說,可以選擇使用3?tag計數。由于測序集中在轉錄本的3?末端,因此需要的讀長(reads)更少,這就降低了成本,并且一次測序的樣本數目也可以更多。富集的3?末端也可以用于確定單個轉錄本的poly(A)位點,而由于mRNA前體上存在的APA,其3‘末端可能會發生變化。(群主批注:目前單細胞轉錄組商業王者10X就是采用這種方法,僅僅是對3?末端測序)
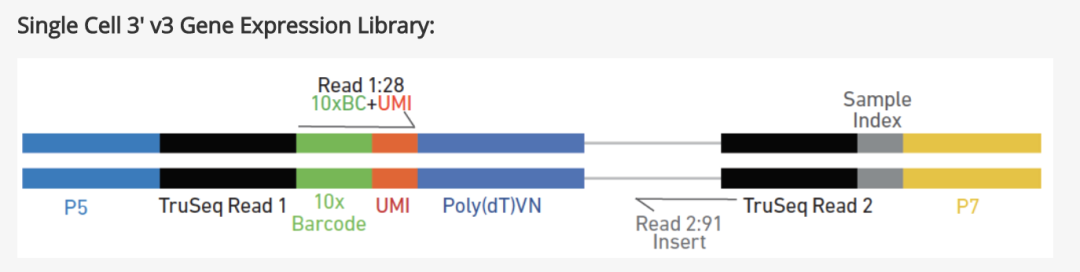
3? mRNA-seq方法會產生每個轉錄本的單個標簽讀長(tag read),這些讀長來源于3?末端,這個標簽(tag)豐度與轉錄本的豐度是成正比的。標簽測序法(tag-sequencing protocols),例如QuantSeq(Lexogen, Austria)通常比標準RNA-seq法流程更為簡單。標簽測序法已經進行了優化,這種方法使隨機引物或錨定的oligo-dT-primed來進行cDNA合成,從而并不需要poly(A)富集這一步驟,并在cDNA合成后立即進行PCR,從而取代了接頭連接步驟。這種方法可以在低測序深度上實現與標準RNA-seq類似的靈敏度水平,因此,這種方法可以使用多路復用的形式實現多個文庫的同步測序。這種建庫方法的數據分析也進行了簡化,因為不需要外顯子連接檢測和基因長度測序讀長的歸一化。但是,3? mRNA-seq方法可能會被受到轉錄本同聚區(homopolymeric regions0的影響,這會導至錯誤標簽;這種方法只能提供非常有限的異構體分析,這就會抵消它們較低測序深度帶來的任何成本收益,尤其是對于那些僅夠一次使用的樣本來說。
mRNAs的APA化會產生3? UTR長度不等的異構體。對于一個特定的基因來說,它不僅產生了這個基因的多個亞型,而且由于3?UTR中存在著順式調控元件,這也會影響該轉錄本的調控。這種方法可以使用那些研究APA的研究者們更詳細地研究miRNA的調控作用,mRNA的穩定和定位,以及mRNA的翻譯。APA法指在富集轉錄本的3?末端,從而提升信號與靈敏度,而前面提到的標簽測序法非常適合此目的。其它方法多聚腺苷酸位點測序(polyadenylation site sequencing,PAS-seq),這種方法可以將mRNA打斷為150bp左右的片段,并且使用oligo-dT標記的模板轉換來生成cDNA用于測序,其中的80%讀長就來源于3?UTR。TAIL-seq方法能不使用oligo-dT,在對RNA進行打斷之前,這種方法會剔除rRNA,并將3?-RNA接頭連到的poly(A)的尾部。當片段化后,再加上5?-RNA接頭就完成了RNA-seq文庫的制備。在RNA-蛋白分析方法中也能評估APA,例如紫外交聯免疫沉淀(cross- linking immunoprecipitation, CLIP)測序。
使用富集7-甲基鳥苷5?加帽RNA(7-methylguanosine 5?-capped RNA)也可以進行DGE分析,這種方法可以用來鑒定啟動子和轉錄起始位點(TSSs)。現存有幾種方法都可以實現這個目的,但是這些方法很少作為常規手段來進行使用。在對基因表達的加帽分析(CAGE, cap analysis of gene expression),以及用于基因表達分析的啟動子的RNA注釋和定位(RAMPAGE, RNA annotation and mapping of promoters for analysis of gene expression)分析中,當使用隨機引物生成第一鏈cDNA后,mRNA 5?的帽子結構就被生物素化,這就可以將5? cDNA通過鏈霉親和素進行富集。CAGE使用II型限制性內切酶來生成短的cDNA標簽,這種酶會從5?端的接頭下游切割21-27p的核核苷酸。相比之下,RAMPAGE操作則使用模板轉換(template switching)來生成較長的cDNA,這個cDNAs隨后被富集起來,用于測序。單細胞標簽逆轉錄測序技術(single-cell-tagged reverse transcription sequencing, STRT-seq)能夠在單細胞水平上實現TSS的回貼(mapping)。STRT-seq技術使用生物素化的模板轉換oligos來生成cDNA,被磁珠捕獲后,就在5?末端進行片段化,產生短的cDNA標簽。作為CAGE基礎的5?末端的加帽技術是由日本理化所(Riken)開發的,這種技術用于早期功能基因組學實驗中,使全長cDNA克隆數量最大化。日本理化所主導的小鼠功能注釋(FANTOM, Functional Annotation of the Mouse)協會通過闡明了1300多個人類和小鼠原代細胞,組織和細胞系的TSS,這充分顯示了CAGE的強大。在最近一些方法比較中,CAGE也表示不俗。但是作者卻報道說,僅使用5?末端測序產生的假陽性TSS峰也是最多的,他們建議使用正交方法進一步來確認陽性,例如DNase I的回貼或H3K4me3染色質免疫沉淀測序(ChIP-seq)。
RNA-seq數據通常具有較高的重復率(duplication rates),也就是說許多測序讀長會回貼到轉錄組的相同位置。與全基因組測序不同的是,在全基因組測序中,重復的讀長被以認為是PCR這一步中出現的技術偏倚導至的,它會被移除,而在RNA-seq中,這些重復的讀長則被認為是真正的生物學信號并被保留。在一個樣本中,數百萬個起始RNA分子也許代表了高表達的轉錄本,當對cDNA進行測序時,就會發現很多片段是相同的。因此,在比對(alignment)過程中,并不建議通過計算去除那些不必要的重復,因為這些重復中很多是真正的生物信號。當使用單端測序(single-end sequencing)時更是如此,因為一對片段中只要一端相同,就可以被認為是一個重復(duplicate),至于雙端測序(paired-end sequencing),兩端必須在同一位置時才能被認為是一個重復,但這種情況很少。但是,由于PCR偏倚,在制備cDNA文庫時,還會存在著某種程度上技術重復,并且PCR復制偏倚是一種質控問題,它有可能對RNA-seq實驗結果造成影響時,很難區分出這些技術重復與生物重復的程度。
現在已經提到將UMIs作為一種解釋擴增偏倚的方法。在擴增前將隨機UMIs添加到cDNA分子中,使得能夠確認PCR重復,并且可以在后續的數據分析中將其除去,同時保護真正的生物學重復,從而改善基因表達的量化和等位基因頻率估計的效果。當一對測序讀長被確認為一個技術重復時,它們應該包括相同的UMI,并且被回貼到轉錄組中相同的位置(一端或兩端,這取決于使用的是單端測序還是雙端測序)。
UMIs已經被證明能夠降低變異和錯誤發現率來提升RNA-seq中的DGE數據分析,并且這種方法在單細胞數據分析方面也有著重要作用,單細胞數據中的擴增偏倚可能更為嚴重。當試圖在RNA-seq數據中進行變異檢測(variant calling)時,UMIs也非常有用。雖然高表達的轉錄本可以產生適合這種變異檢測的高覆蓋率,尤其是包含了了這種重復時,但UMIs可以用于去他可能導至第二位基因頻率錯誤計算的擴增假象。UMIs正在成為單細胞RNA-seq(scRNA-seq)的文庫制備試劑盒中的標準,同時它也日益頻繁地用于常規RNA-seq。
RNA-seq文庫制備方法的發展也改進了低質量或降解RNA的分析,例如從臨床相關獲得的那些用福爾馬林固定石蠟包埋(FFPE)塊存儲的樣本中的RNA。低質量的RNA會導至不均勻的基因覆蓋率,更高的DGE假陽性率和更高的重復率,它們與文庫的復雜性呈負相關。但是,文庫的制備方法已經被改良,改良后的方法能降低RNA降解的影響。這些方法可能在基于RNA-seq的診斷技術的發展中顯得尤為重要,例如將來有可能出現的類似于OncotypeDX(目前并不是測序分析)的診斷,這種試劑盒基于21個基因RNA的標簽來預測乳腺癌的復發。雖然現在有幾種方法可以使用,但是比較后發現兩種方法表現最好,即RNase H與RNA exome。我們前面提到,RNase H法使用核酸本科來降低RNA:DNA復合物中的rRNA,但是它卻能阻止mRNA的降解。RNA exome方法使用類似于外顯子測序(exome sequencing)那樣的方法,使用寡核苷酸探針來捕獲RNA-seq文庫分子。這兩種方法都能通過減少rRNA,同時不影響mRNA的手段來產生高質量和高度一致的基因表達數據。3?末端標記測序技術與擴增子測序(在PCR擴增中能產生超過2萬個外顯子擴增子)方法也可以用于分析降低的RNA,但是這兩種方法并沒有RNase H方法使用廣泛。